【复材资讯】清华大学张强/陈翔Angew.:揭开电解液中锂键神秘面纱

【研究背景】
理解锂与配位组分间的相互作用,对于阐明锂电池内部工作机制(如离子传输动力学、界面反应机制)及指导新一代锂电池研发具有基础性意义。尽管锂键作为一种描述锂和配体之间非共价相互作用的概念,在2010年代被引入电池领域的研究中,且在缓解锂硫电池正极“穿梭效应”、调控聚合物电解质溶剂化结构等方面取得成功,但由于真实电池体系固有的复杂性,工作电池中锂键的特性尚未被充分探索,其受电解液组成调控的规律、乃至其与常规离子键的根本差异也尚不明确。这种基础认识上的空白,严重制约了锂键理论的进一步发展和应用。
【工作简介】
近日,
清华大学化学工程系张强、陈翔等
通过分子动力学(MD)模拟、密度泛函理论(DFT)计算与机器学习方法,系统探究了锂电池电解液中的锂键特性并建立了普适性规律。具体而言,研究通过构建不同阴离子浓度、含不同有机溶剂和阴离子的多种有机电解液体系,验证了锂键在电解液中的普遍存在性,揭示了高盐浓度(HC)可显著提升锂键占比(部分体系超40%)与平均寿命(部分体系超1.0ps)。随后通过核磁共振(NMR)谱学的计算,明确了配位数(CN)为4是区分锂键与离子键的通用分界点:当CN在1–4范围时,体系由锂键主导;而当CN增加到5–6时,则转变为离子键主导。通过对锂周围电子环境的分析,发现上述变化趋势对应锂离子周围的电子局域化区域因配位偏离球形对称,揭示了两者在电子环境与成键特性上的核心差异。最后构建了集成机器学习模型,以组分加权平均
最高占据分子
轨道
–最低未占分子轨道
(
HOMO–LUMO)
能级差为关键描述符,实现对
7
LiNMR化学位移的高精度预测(测试集决定系数为0.93),且证实阴离子对锂键特性的影响显著大于溶剂,为先进锂电池电解质的理性设计提供了理论支撑与预测工具。
该成果发表在化学领域顶级期刊
Angew.Chem.
上,清华大学硕士研究生高岩斌和本科生李蔚林为本文共同第一作者,通讯作者为陈翔副研究员和张强教授。
【内容表述】
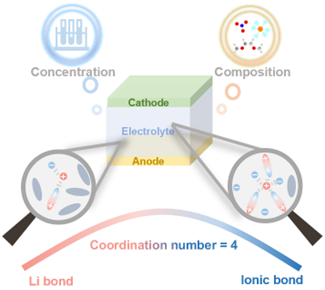
Figure1.锂电池电解液中的锂键特性及区分其与离子键的普适性规律。
锂键是一种类似于氢键的次级相互作用。然而,与氢键的部分共价性不同,锂的金属性使得锂键具有较强的离子键特性。这种独特的性质使得锂键的行为比氢键更为复杂:例如,一个锂原子最多可以配位六个原子,形成复杂的结构,而一个氢原子通常只涉及一个氢键和一个共价键。因此,厘清锂键的特性及其与常规锂离子键的区别至关重要。在先前对氢键的研究中,NMR光谱被证明是表征其化学环境的有力工具;受此启发,
7
LiNMR也被用作探索锂键化学的主要手段。此前的研究已表明,相较于离子键,锂键的形成会使得锂的化学位移向低场移动。在特定的电解液体系(DME和FS
I
−
)中发现,随着CN的增加,
7
LiNMR化学位移会呈现出先向低场移动,随后转向高场移动的“火山型”曲线。这种“火山型”趋势被认为正对应了体系从锂键主导向离子键主导的转变。这为本工作使用
7
LiNMR化学位移作为核心手段,系统性地研究更广泛电解液体系中锂键的普适性规律奠定了坚实基础。
3.1电解液中锂键的动态演化过程分析
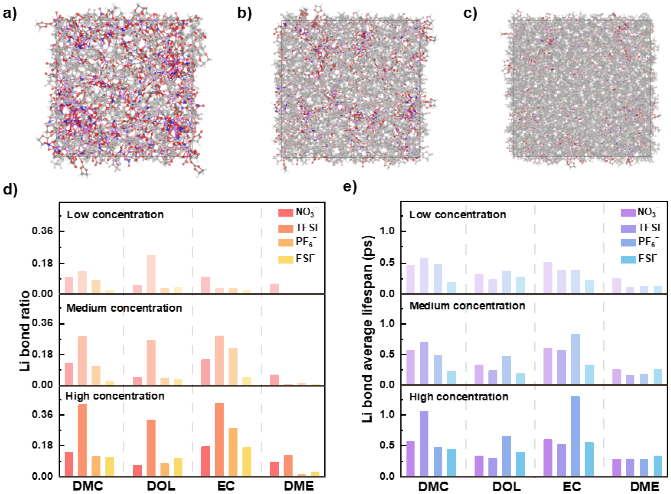
Figure2.低、中、高盐浓度电解液的构筑及其中锂键的性质分析。
为了证实锂键的广泛存在并探究其形成规律,研究首先构建了包含4种常见溶剂(DME、DOL、EC和DMC)和4种常见阴离子(NO
3
−
、PF
6
−
、TFSI
−
和FSI
−
)的48种电解液模型,涵盖了低、中、高(1.05,2.01和4.02M)三种盐浓度(图2a–c)。通过对这些体系进行分子动力学模拟,对锂离子在不同配位环境下的动态演变过程进行追踪统计。结果验证了锂键在研究的电解液体系中的普遍存在性,发现盐浓度对锂键特性影响显著:随浓度从低(1.05M)到高(4.02M)增加,体系中锂键占比和平均寿命出现普遍提升(图2d、e)。部分体系锂键占比从约3%增至超40%,平均寿命从约0.3ps延长至超1.0ps。对溶剂化结构的分析表明,盐浓度显著影响富阴离子结构的形成,高盐浓度下阴离子更易进入锂离子第一溶剂化层,形成带负电的团簇结构,阻碍外部离子、分子渗透,进而增强锂键稳定性。
3.2锂键与锂离子键的区别和对比分析
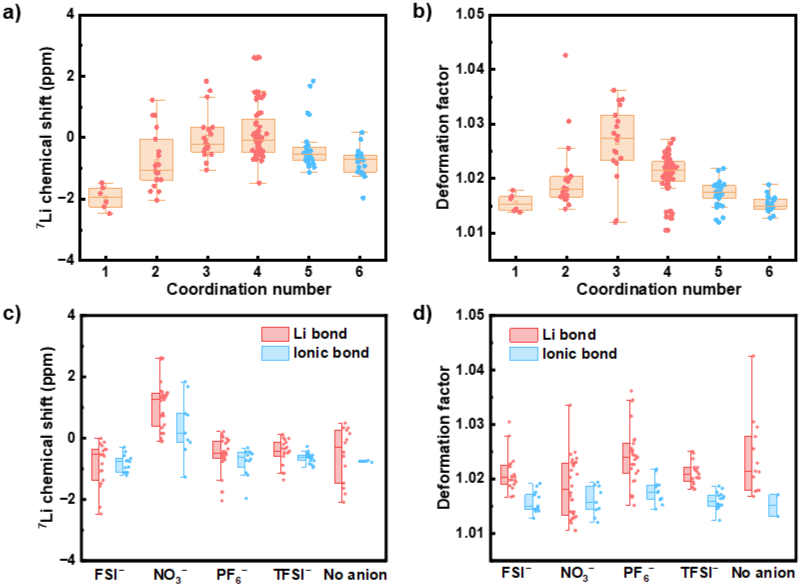
Figure3.锂键和锂离子键的对比分析。
DFT计算进一步揭示了锂键与离子键的本质区别。通过在电子层面系统研究157种可能的锂离子溶剂化结构,研究发现
7
LiNMR化学位移呈现普适的“火山型”变化趋势:锂的化学位移在CN=4前后呈现先增大后减小的趋势(图3a),区分了锂键(CN=1、2、3或4)与离子键(CN=5或6)主导的两种相互作用区域。进一步对这种“火山型”趋势进行深入分析,发现锂离子周围电子局域化区域对称性的变化是化学位移非单调行为的关键因素(图3b)。此外,研究发现阴离子种类(如NO
3
−
)对
7
LiNMR化学位移的影响远大于常见溶剂分子(图3c),且这种阴离子的特异性影响无法单纯由电子局域化区域对称性的变化解释(图3d)。
3.3数据驱动的锂键性质探究
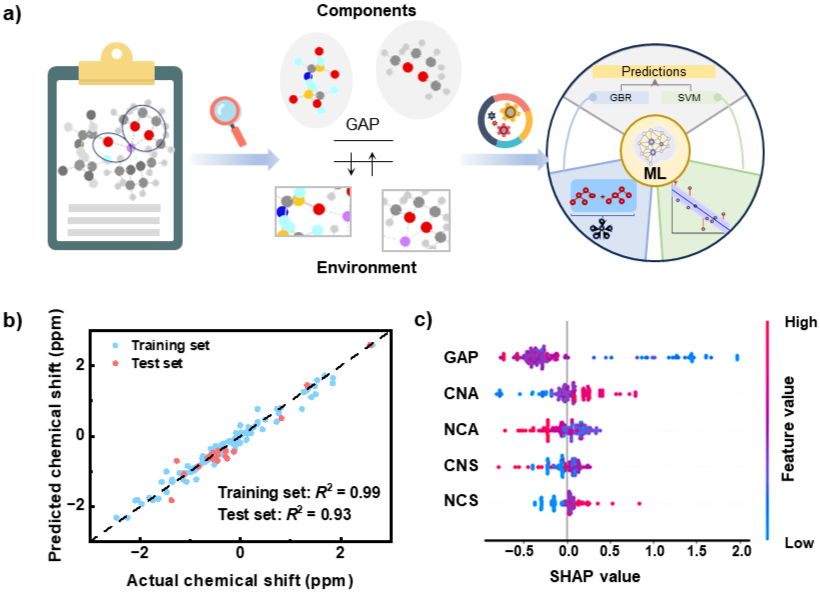
Figure4.
基于DFT计算结果的机器学习模型的构建与分析
。
研究者开发了一个可解释的机器学习模型(图4a),探究电解液组分调控锂键特性的深层原因,发现溶剂化结构中阴离子(NCA)和溶剂数目(NCS),阴离子(CNA)和溶剂各自的配位数(CNS),以及组分加权平均HOMO–LUMO能级差(GAP)是重要特征,进而建立一个能高精度预测
7
LiNMR化学位移的集成学习模型(图4b),并通过Shapley值(SHAP)分析方法来反向揭示各个输入特征对化学位移的贡献度(图4c),发现配位组分的加权平均HOMO–LUMO能级差是影响化学位移的最关键描述符,有效解释了不同阴离子的特异性,突显了阴离子在调控锂离子局域电子环境中的重要地位。
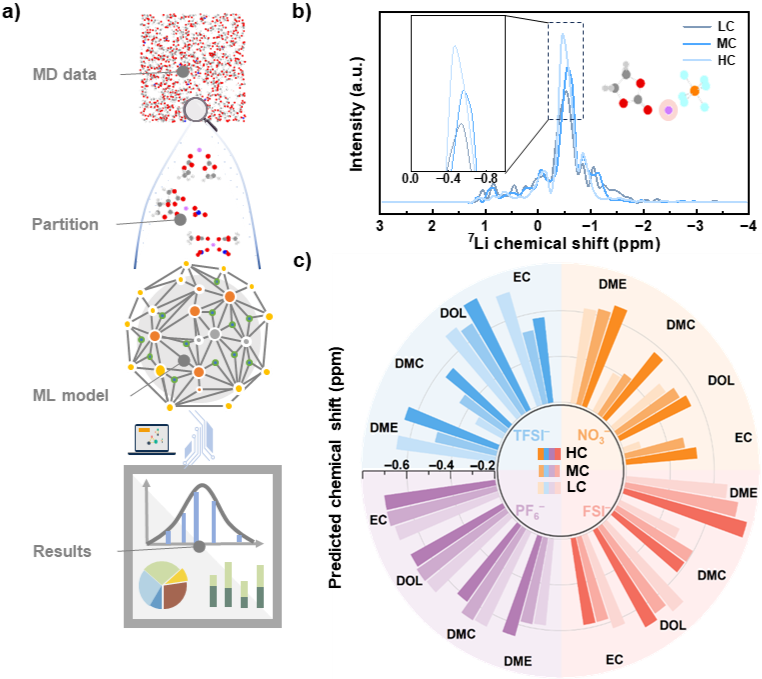
Figure5.基于MD模拟结果的机器学习模型预测。
最后,研究者将MD模拟与机器学习模型相结合(图5a),成功预测了48个电解液体系内
7
LiNMR化学位移的分布和平均化学位移(图5b、c),验证了盐浓度对化学位移的影响趋势,与先前研究的计算和实验趋势吻合。这表明该模型不仅能定量关联原子级溶剂化结构与实验光谱数据,还可用于高通量筛选具有定制化溶剂化结构与高离子扩散率的先进电解液,为下一代高性能锂电池材料的理性设计提供了高效计算工具与理论指导。
【结论】
本工作通过融合多尺度理论计算与可解释的机器学习,首次系统性地建立了锂电池电解液中锂键特性的普适性原理。研究首先明确了锂键在多种常规电解液体系中的普遍存在性,且高盐浓度环境会显著增强阴离子与Li
+
的配位,从而提升锂键的占比与平均寿命。进一步确立了区分锂键与离子键的明确判据:CN为1–4时属于锂键主导区域,而CN为5–6时则为离子键主导区域。研究进一步解析了组分影响,发现阴离子对
7
LiNMR化学位移的影响远大于溶剂,并构建了高精度机器学习预测模型,发现电解液组分的加权平均HOMO–LUMO能隙是预测化学位移的最关键描述符,为电解液的理性设计提供了高效计算工具和理论指导。本研究深化了对锂键这一基本化学作用的科学认知,所建立的普适性原理和预测模型,为面向高能量密度、高安全性锂电池的先进电解质材料的高效设计与开发奠定了坚实的理论基础。
原标题:《【复材资讯】清华大学张强/陈翔Angew.:揭开电解液中锂键神秘面纱》